 Съобщение от Института по молекулярна биология „Акад. Румен Цанев” към БАН
Редките болести засягат 1 на 2000 души, а това означава над 350–400 хил. българи и поне 30 млн. европейци. Към днешна дата са идентифицирани 7000–8000 редки болести, по-голямата част с неизвестен произход, а за над 90% от тях няма лечение. Изясняването на молекулните механизми, стоящи в основата на редките болести, е от първостепенно значение за медицинската наука и за човешкото здраве.
Синдромът на Рахман е рядко генетично заболяване, свързано с тежки нарушения в нервно-психическото развитие и с характерни черти на лицето. Проявите му са разнообразни и могат да включват преждевременно остаряване, сърдечни или скелетни аномалии, както и зрителни или поведенчески нарушения. Медицината от няколко години е наясно, че синдромът на Рахман се причинява от мутации в гена H1.4, който отговаря за производството на специален хистонов белтък, който участва в опаковането на ДНК в клетъчното ядро.
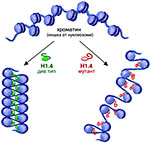
И докато лекарите знаеха отлично кой е виновникът за болестта, досега оставаше пълна мистерия как точно тази генетична грешка уврежда процесите в организма. Ново международно изследване дава дългоочаквания отговор, като за първи път показва физическия ефект от мутацията на молекулно ниво. Белтъкът H1.4 действа като своеобразна молекулна „скоба“. Неговата задача е да придърпва и притиска участъците на ДНК, за да ги държи в компактна и стабилна структура. Това правилно опаковане е жизненоважно: то определя кога и колко ДНК да бъде достъпна за „молекулните машини“, които разчитат, копират или поправят генетичната ни информация.
Какво се случва, когато „скобата“ се повреди? Проучването разкрива, че мутиралият белтък губи своя електрически заряд и спира да функционира правилно. Вместо да пази баланса в клетката, повредената молекулна „скоба“ предизвиква истински хаос. Тя разхлабва структурата на ДНК и я вкарва в твърде отворено и нестабилно състояние, което обърква правилното разчитане на генетичната информация. Това фундаментално откритие отваря врата за създаването на таргетирани терапии, които да поправят тези молекулни грешки и да подобрят живота на пациентите и техните семейства. Изследването е публикувано в списание „Nature Communications” – едно от водещите световни научни списания, огласяващо значими открития в областта на природните науки. Този безспорен успех се дължи на тясното сътрудничество между учени от няколко европейски страни, с ключов принос на учените от Института по молекулярна биология – проф. Стефан Димитров, ръководител на катедра от европейското научно пространство (ERA) и водещ автор на статията, както и доц. Анастас Господинов и доц. Димитър Илиев. Изследването е пряко свързано с дългогодишната традиция на института в областта на епигенетиката и биологията на хроматина – теми, в чието изследване учените от ИМБ имат пионерски принос от основаването на института през 1960 г.
Работата на екипа е нагледен пример за резултатите от проекта AEGIS-IMB (Advanced epigenetics studies to increase the research and innovations capacity of the Roumen Tsanev Institute of Molecular Biology) 101086923 – AEGIS-IMB – HORIZON-WIDERA-2022-TALENTS-01, финансиран по програмата „Хоризонт Европа“ на Европейската комисия. Ключовата цел на проекта е да изведе българските изследвания в областта на епигенетиката на световно ниво и да развие иновационния капацитет на института.
Научната публикация – Boopathi, R., et al. A Rahman Syndrome mutation in histone H1.4 disrupts chromatin compaction and phase separation в „Nature Communications“ (2026) е достъпна на https://doi.org/10.1038/s41467-026-73046-8.
Вие сте в: Начало // Всички публикации // Български учени разкриват ключ към рядко генетично заболяване
Български учени разкриват ключ към рядко генетично заболяване